



 Indietro
La terapia antiretrovirale (ART) consente oggi alla maggior parte delle persone con HIV (PWH) di raggiungere e mantenere la soppressione virologica. Trattandosi di una terapia per tutta la vita, la gestione di tossicità, carico di compresse, interazioni farmacologiche e la transizione verso formulazioni long-acting, sono oggi diventate le più frequenti attività cliniche nell’ambito dell’infezione da HIV. In questo contesto di ottimizzazione della terapia, la valutazione della resistenza archiviata resta cruciale. Tuttavia in caso di viremia soppressa o a basso livello (<200–500 copie/mL), il test di resistenza genotipica (GRT) convenzionale su RNA plasmatico non è eseguibile: è necessario ricorrere al sequenziamento di HIV-DNA su PBMC o sangue intero (1,2). Tale approccio rappresenta l’unica opzione percorribile per valutare la resistenza in assenza di informazioni pregresse, ma presenta qualche criticità legata a una minore sensibilità nella rilevazione delle mutazioni di resistenza (DRM) e potenziali artefatti indotti da fattori cellulari antivirali quali le proteine APOBEC (1,2). Scopo di questo articolo è fornire una panoramica pratica sull’utilità del GRT effettuato su HIV-DNA come strumento per ottimizzare la terapia antiretrovirale.
La stima della resistenza archiviata
Durante le prime fasi dell’infezione, la massiva replicazione virale porta alla disseminazione di cellule infette in tutto l’organismo, anche in distretti inaccessibili alla ART. Tali cellule costituiscono il reservoir virale che risulta essere un’entità dinamica, che si arricchisce durante le fasi di replicazione attiva e per proliferazione clonale delle cellule infettate, e si modifica in diverso grado durante l’ART (2). La maggior parte del DNA di HIV risulta essere difettivo, ma, seppur minoritaria (<3%) (3), la quota di reservoir attivo garantisce il rialzo viremico in assenza di terapia e anche con la sola produzione di proteine virali, risulta uno dei trigger dell’infiammazione cronica.
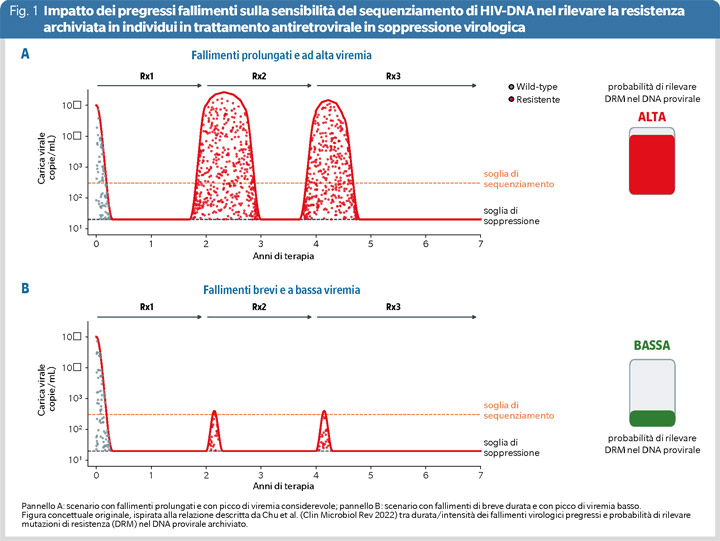
A livello teorico, tutte le mutazioni di resistenza acquisite durante gli episodi di fallimento dovrebbero fissarsi nel reservoir, ma questa non è la regola. Diversi fenomeni cellulari (tra cui la morte delle cellule infette) e le diverse caratteristiche dei fallimenti possono causare la diluizione della resistenza archiviata (2). Ad esempio, in fallimenti prolungati e associati a picchi di viremia moderati o alti la probabilità che una mutazione di resistenza si fissi nel DNA è maggiore (Figura 1, pannello A), mentre in fallimenti di breve durata e a viremie basse tale probabilità è bassa (Figura 1, pannello B) (2,4). Nel corso di una lunga infezione, in uno stesso individuo possono verificarsi entrambi i fenomeni, pertanto la stima della resistenza archiviata nel DNA non potrà mai ricostruire fedelmente ciò che veniva rilevato dal sequenziamento dell’RNA dei virus in attiva replicazione durante i fallimenti precedenti (se captati). Pertanto solo tecniche di sequenziamento ultrasensibili come il next-generation sequencing (NGS) possono essere adatte a valutare la resistenza archiviata, già di per sé parziale (1,2).
Reservoir difettivo e ruolo di APOBEC
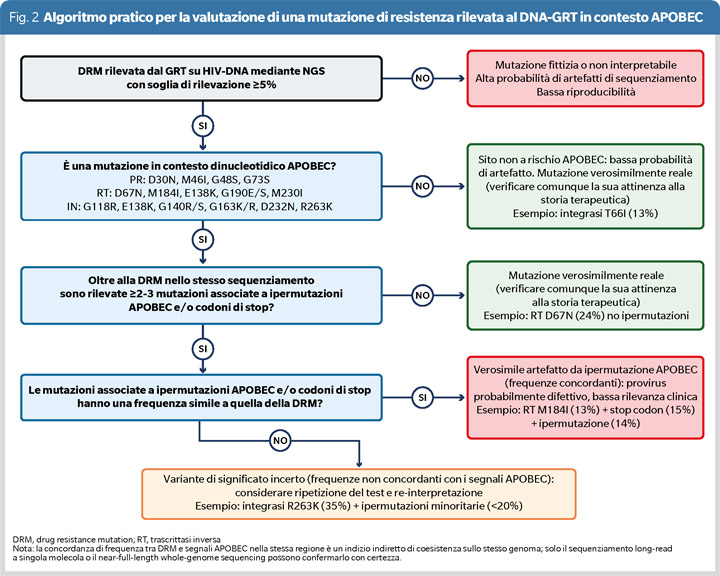
Circa il 90-95% dei genomi provirali integrati presenta anomalie strutturali incompatibili con la replicazione (2). Una quota rilevante di queste anomalie deriva dall’attività di due enzimi cellulari APOBEC3F e APOBEC3G che generano sostituzioni G→A sul risultante DNA virale a doppio filamento che andrà a integrarsi come provirus nella cellula infetta (1,2). Tali enzimi generano mutazioni che producono sia codoni di stop sia sostituzioni puntiformi in diverse aree del genoma virale. Oltre 293 ipermutazioni sono state valutate nella regione pol del genoma virale (5). Tra queste ci sono 18 mutazioni note anche come associate a resistenza (Figura 2) (1,5). Esse risultano essere artefatti non correlati alla pressione farmacologica, e possono determinare una sovrastima clinicamente fuorviante della resistenza archiviata.
In questo contesto, il vantaggio dell’NGS rispetto al Sanger è palese. Esso non si limita alla maggiore sensibilità nel rilevare varianti minoritarie, ma risiede soprattutto nella possibilità di quantificare la frequenza relativa di ciascuna mutazione nella popolazione virale campionata (1,2,6). Questa informazione consente di discriminare con maggiore precisione una mutazione realmente selezionata dal farmaco, generalmente rappresentata ad alta frequenza in un contesto genomico altrimenti integro, da un artefatto APOBEC-correlato, tipicamente a frequenza più bassa e accompagnato da altri segnali di ipermutazione.
La gestione di tali artefatti può essere complessa. Le mutazioni di resistenza indotte da APOBEC devono essere accuratamente individuate da tool bioinformatici e la loro frequenza va confrontata con quella di eventuali altre ipermutazioni o stop codon osservate nel campione (1,2). Considerare una soglia NGS superiore al 5% riduce già sensibilmente la quota di campioni con concomitanza di pattern APOBEC e mutazioni di resistenza in contesto APOBEC, sebbene alcune mutazioni, come M184I, G190E in RT e G140R/S e R263K in integrasi, restino rilevabili anche a soglie più conservative, ma tuttavia in costante associazione con segnali multipli di ipermutazione APOBEC (Figura 2) (5,7). Va tuttavia sottolineato che l’NGS basato su short-read non permette di verificare se una mutazione e i segnali di ipermutazione rilevati si trovino realmente sullo stesso genoma virale, cosa possibile solo nel prossimo futuro con le tecnologie di terza generazione basate su long-read (1,2).
Analisi di HIV-DNA negli scenari clinici
Individui in soppressione virologica
Già utilizzando la tecnologia di sequenziamento Sanger, la resistenza rilevata dal GRT su HIV-DNA si è dimostrata predittiva di rialzo viremico dopo switch a regimi moderni, risultando particolarmente informativa se combinata anche con la storia di resistenza documentata su RNA plasmatico (8,9). Considerando però la sottostima biologicamente intrinseca della resistenza su HIV-DNA, l’utilizzo dell’NGS, rispetto al Sanger, risulta prioritario o addirittura irrinunciabile. Un recente lavoro su individui multiresistenti della coorte PRESTIGIO ha dimostrato che un cut-off NGS al 5% permette di recuperare circa il 67% delle DRM storiche, con un compromesso accettabile tra sensibilità e rumore APOBEC-correlato rispetto a soglie più basse (1%), dove l’aumento di sensibilità era modesto e la quantità di artefatti non risultava accettabile per una corretta interpretazione (5,6). Questo rafforza l’utilità del GRT su HIV-DNA nella scelta dei regimi di ottimizzazione, inclusi i long-acting, soprattutto quando la documentazione storica è incompleta o assente (1,6).
Individui in fallimento virologico con low-level viremia
A viremie persistenti tra 50 e 500 copie/mL, il GRT su RNA plasmatico può avere una resa subottimale, spesso inferiore al 70% sotto le 200 copie/mL (2). Il DNA può essere considerato un’alternativa, ma resta meno sensibile, poiché le mutazioni emergenti richiedono settimane o mesi per raggiungere livelli rilevabili nel compartimento cellulare, soprattutto se la viremia è di basso livello o breve durata (2).
Individui in fallimento virologico con viremia sostenuta
Nei pazienti in fallimento virologico con viremia sostenuta, il GRT su DNA è generalmente concordante con quello su RNA (2). Tuttavia, quando la viremia è sufficientemente elevata da permettere il sequenziamento dell’RNA, quest’ultimo rimane sempre preferibile per rilevare la resistenza emergente al fallimento, poiché riflette direttamente la popolazione virale in replicazione sotto pressione farmacologica. Dati su pazienti multiresistenti indicano che affiancare la genotipizzazione su DNA può migliorare il recupero della resistenza pregressa archiviata nel reservoir, informazione che il test su RNA, riflettendo solo il virus circolante al momento del fallimento, non è in grado di fornire (10).
Individui viremici che hanno interrotto la terapia antiretrovirale
Nonostante in questi casi i livelli di viremia siano compatibili con il successo del sequenziamento dell’RNA virale, l’assenza di pressione farmacologica legata all’interruzione della terapia porta alla reversione delle potenziali varianti resistenti selezionatesi durante la discesa delle concentrazioni dei farmaci dopo l’interruzione. La velocità di scomparsa di tali varianti è tuttavia più lenta nel compartimento provirale rispetto al plasma; pertanto, in questi casi il sequenziamento del DNA provirale potrebbe rilevare mutazioni non più presenti nella popolazione di virus circolante (2,4).
Individui naive
Nei pazienti viremici naive il GRT su DNA è generalmente concordante con quello su RNA nelle infezioni acute, mentre nelle infezioni croniche può rivelare resistenza trasmessa non più rilevabile nel plasma perché soppiantata da varianti wild-type con migliore capacità replicativa (2). Questo suggerisce un possibile ruolo complementare del DNA nell’identificare resistenza trasmessa occulta, sebbene non esistano ancora indicazioni consolidate per un impiego routinario in questa popolazione.
Conclusioni
L’interpretazione della resistenza rilevata su HIV-DNA non può mai prescindere dalla revisione dei regimi utilizzati nel tempo, della resistenza già documentata e, soprattutto, delle caratteristiche dei pregressi episodi di fallimento virologico, tutti elementi dirimenti per comprendere correttamente quanto rilevato nel reservoir (1,2). In assenza di tali informazioni, benché la resistenza archiviata sia affetta da una biologicamente intrinseca diluizione, il GRT su HIV-DNA effettuato solo con metodica NGS (il sequenziamento convenzionale aumenterebbe ulteriormente la sottostima) rimane comunque l’unico strumento in grado di fornire un’idea di massima sul sottotipo virale e sulla complessità della resistenza pregressa. Lo scoglio più importante oggi non è l’incertezza del test in sé, ma la scarsa diffusione di laboratori in grado di eseguirlo e interpretarlo correttamente, spesso accoppiata a una comunicazione frammentaria tra infettivologi e virologi.
Nel prossimo futuro, le metodiche long-read e il whole-genome sequencing del provirus permetteranno di superare le incertezze ancora presenti, rendendo il GRT su HIV-DNA uno strumento pienamente fruibile nella pratica clinica quotidiana (1,2).
- Wensing AM, Charpentier C, Calvez V, et al. Utilizing HIV proviral DNA to assess for the presence of HIV drug resistance. Clin Infect Dis 2025;81(4):e132-6.
- Chu C, Armenia D, Walworth C, et al. Genotypic resistance testing of HIV-1 DNA in peripheral blood mononuclear cells. Clin Microbiol Rev 2022;35:e0005222.
- Bruner KM, Wang Z, Simonetti FR, et al. A quantitative approach for measuring the latent reservoir of HIV-1 proviruses. Nature 2019;566:120-5.
- D’Antoni ML, Andreatta K, Chang S, et al. Detection of HIV-1 drug resistance in RNA and proviral DNA genotyping is variable both longitudinally and during repeat testing. J Clin Virol 2025;181:105870.
- Armenia D, Gagliardini R, Alteri C, et al. Temporal trend of drug-resistance and APOBEC editing in PBMC genotypic resistance tests from HIV-1 infected virologically suppressed individuals. J Clin Virol 2023;168:105551.
- Armenia D, Spagnuolo V, Bellocchi MC, et al. Use of next-generation sequencing on HIV-1 DNA to assess archived resistance in highly treatment-experienced people with multidrug-resistant HIV under virological control: data from the PRESTIGIO Registry. J Antimicrob Chemother 2024;79:2563-72.
- Illescas-López M, Muñoz P, de Salazar A, et al. HIV-1 APOBEC-context mutations detected by next-generation sequencing in plasma: implications for drug resistance interpretation. J Infect Dis 2026; jiae277.
- Lombardi F, Gentilini Cacciola E, Carli F, et al. Impact of DNA-stored mutations on virological response in virologically suppressed PWH in the switch to modern regimens. Int J Antimicrob Agents 2026;67:107670.
- Armenia D, Zaccarelli M, Borghi V, et al. Resistance detected in PBMCs predicts virological rebound in HIV-1 suppressed patients switching treatment. J Clin Virol 2018;104:61-4.
- Armenia D, Santoro MM, Bellocchi MC, et al. Viral resistance burden and APOBEC editing correlate with virological response in heavily treatment-experienced people living with multi-drug resistant HIV. Int J Antimicrob Agents 2022;59:106492.
