



 Indietro
Il virus dell’epatite D (HDV) è un virus a RNA di minime dimensioni) (1). Le sue modalità di replicazione sono uniche e rappresentano un formidabile ostacolo allo sviluppo di una terapia specifica contro l’infezione. Il genoma virale è difettivo ed incapace di provvedersi di meccanismo replicativo e di capside autonomi. Dipende dal virus dell’epatite B (HBV) che gli fornisce il proprio capside, cioè l’antigene di superficie (l’HBsAg), con cui si riveste per trasmettere da cellula a cellula. Per la sua replicazione fa capo al meccanismo sintetico dell’epatocita infetto, di cui prende in ostaggio le RNA polimerasi deviandole a replicare il suo RNA come fosse un DNA cellulare; pertanto, gli antivirali convenzionali non possono essere usati contro l’epatite D perché per essere efficaci dovrebbero distruggere il normale meccanismo replicativo della cellula. La strategia terapeutica attuale si propone di disattivare le funzioni dell’HBsAg necessarie al ciclo vitale del virus.
Prospetto delle terapie per l’epatite D
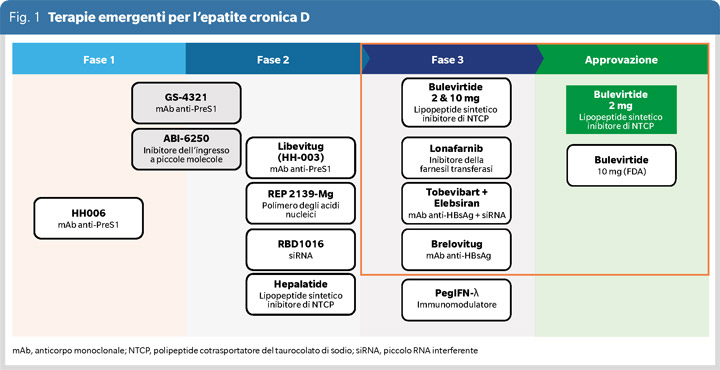
La terapia con interferone ha rappresentato in passato l’unica terapia. La terapia attualmente in uso è bulevirtide; è stata approvata nel 2020 dall’European Medicines Agency (EMA). Sono in predicato da anni lonafarnib ed peg-IFN lambda, ma non sono stati finora approvati. Vari altri farmaci sono in differenti fasi di sviluppo; i più promettenti ed avanzati sono tobevibart, elebsiran e brelovitug (Figura 1).
Bulevirtide
Bulevirtide (BLV) si lega al recettore epatico dei sali biliari (NTCP) ed è capace di bloccare l’ingresso dell’HBsAg negli epatociti, impedendo all’HDV di penetrare nel fegato. È stata approvata dall’Agenzia Europea per i Medicinali (EMA) nel 2020 e dalla Food and Drug Administration (FDA) statunitense nel 2026 per il trattamento dell’epatite cronica D (CHD). Viene usata in terapia soppressiva continuativa che induce la riduzione della viremia a beneficio del controllo di alanina aminotransferasi (ALT). Dalla sua approvazione, l’efficacia riscontrata nella pratica clinica reale è concordante con quella osservata negli studi clinici: molti pazienti raggiungono riduzioni significative dei livelli di HDV RNA e la normalizzazione delle ALT con un profilo di sicurezza favorevole. Tuttavia, la clearance dell’HBsAg è rara ed il farmaco in monoterapia deve essere somministrato continuativamente senza che sia stato definito un endpoint terapeutico. La terapia per un tempo finito di BLV col peg-IFN alfa induce in più del 30% dei pazienti l’apparente eliminazione dell’HDV RNA (2); tuttavia le recidive sono frequenti nei mesi successivi alla sospensione della terapia.
Tobevibart ed elebsiran
Tobevibart, è un anticorpo monoclonale contro l’HBsAg somministrato in monoterapia od in combinazione con elebsiran, un piccolo RNA interferente (siRNA) che inibisce la produzione di HBsAg (3). I pazienti sono stati randomizzati a tobevibart più elebsiran ogni quattro settimane oppure a tobevibart in monoterapia ogni due settimane. L’endpoint primario era una risposta combinata alla settimana 24, definita come HDV RNA al di sotto del limite di rilevabilità o riduzione di almeno 2 log10 UI/mL rispetto al valore basale, associata alla normalizzazione dei livelli delle ALT. Endpoint secondari erano la risposta virologica sostenuta, le variazioni dei livelli di HBsAg e la sicurezza fino alla settimana 48.
Alla settimana 24, la risposta virologica è stata raggiunta da tutti i pazienti trattati con la terapia di combinazione e nell’82% di quelli trattati con tobevibart in monoterapia. Tuttavia, l’endpoint combinato è stato osservato più frequentemente nel gruppo in monoterapia (70%) rispetto al gruppo di combinazione (47%), principalmente perché la normalizzazione delle ALT si è verificata più spesso con la monoterapia (76% vs 47%). Sebbene la terapia di combinazione abbia prodotto una soppressione virale costante, il miglioramento della risposta clinica (marker biochimici di infiammazione epatica) è avvenuto in modo più graduale.
Il follow-up alla settimana 48 ha dimostrato benefici sostenuti in entrambi i gruppi di trattamento. I tassi di risposta combinata erano comparabili tra il gruppo di combinazione e quello in monoterapia (rispettivamente 56% e 61%). Da notare che la percentuale di partecipanti in cui HDV RNA non è stato più rilevabile è risultata superiore nel gruppo di combinazione (66%) rispetto alla monoterapia (48%), indicando un effetto antivirale più profondo con la duplice terapia mirata all’HBsAg. Inoltre, la terapia di combinazione ha determinato una riduzione marcatamente maggiore dei livelli di HBsAg; il 91% dei partecipanti ha raggiunto concentrazioni dell’antigene inferiori a 10 UI/mL rispetto al 21% nel gruppo in monoterapia. Questo dato è particolarmente rilevante poiché, per la dipendenza dell’HDV dall’HBsAg, la profonda soppressione dell’HBsAg può rappresentare un importante fattore surrogato di controllo virale duraturo che potrebbe potenzialmente migliorare i risultati clinici a lungo termine nell’infezione da HDV. Entrambi i regimi terapeutici sono stati generalmente ben tollerati durante il periodo di studio di 48 settimane. Non sono stati osservati picchi (flare) di alanina aminotransferasi tra i pazienti in terapia di combinazione o trattati con tobevibart da solo. Gli eventi avversi sono stati comuni ad entrambe le terapie ma prevalentemente di gravità da lieve a moderata, con sindrome simil-influenzale e brividi tra gli eventi più frequentemente segnalati. Nel complesso, questo studio dimostra che la terapia mirata all’HBsAg è efficace nel ridurre la replicazione dell’HDV e nel migliorare i marker biochimici della malattia epatica. Sebbene la monoterapia con tobevibart abbia raggiunto simili tassi globali di risposta combinata, l’aggiunta di elebsiran ha determinato una soppressione virologica più profonda e riduzioni marcatamente maggiori dei livelli di HBsAg, suggerendo una maggiore attività antivirale.
I risultati incoraggianti della fase 2 hanno portato all’avvio del programma di sviluppo clinico ECLIPSE. ECLIPSE-1 è uno studio globale di fase 3 che valuta tobevibart più elebsiran nei pazienti con infezione cronica da HDV. ECLIPSE-2 valuta la terapia di combinazione in pazienti che non hanno raggiunto la soppressione virologica con BLV. ECLIPSE-3 è uno studio di fase 2b head-to-head che confronta tobevibart più elebsiran con BLV, inclusa la valutazione dell’interruzione del trattamento dopo il raggiungimento della risposta virologica sostenuta.
Brelovitug
Brelovitug (BJT-778) è un anticorpo monoclonale umano diretto contro l’antigene di superficie dell’epatite B (HBsAg); impedisce l’assemblaggio e il rilascio dei virioni dell’epatite D. Le evidenze iniziali dello studio di fase 2 hanno dimostrato una solida efficacia antivirale attraverso molteplici regimi di dosaggio (4). I pazienti con CHD hanno ricevuto brelovitug per via sottocutanea secondo schemi di dosaggio settimanale, bisettimanale o mensile, ed equamente monitorati fino a 48 settimane. In tutti i bracci di trattamento, il 100% dei partecipanti ha raggiunto una risposta virologica, definita come una riduzione ≥2 log10 UI/mL dell’HDV RNA o la sua negativizzazione. La profondità della soppressione virale è aumentata durante il trattamento, con una percentuale crescente di pazienti che ha raggiunto livelli di HDV RNA al di sotto del limite inferiore di quantificazione o lo stato completo di target -non -rilevato entro la settimana 48. La risposta virologica combinata alla normalizzazione delle ALT, l’endpoint raccomandato dalla Food and Drug Administration statunitense per l’approvazione accelerata nella CHD, è stata raggiunta nel 64-82% dei pazienti a seconda dello schema di dosaggio, con la risposta più elevata osservata nella coorte trattata con 900 mg ogni quattro settimane.
I risultati favorevoli dello studio di fase 2 sono stati successivamente confermati dallo studio di fase 2b AZURE-1, studio randomizzato, in aperto, che ha confrontato due strategie di dosaggio di brelovitug (300 mg settimanali e 900 mg ogni quattro settimane) con un gruppo di controllo a trattamento ritardato. Lo studio ha arruolato 53 partecipanti, di cui oltre la metà affetti da cirrosi HDV, rispecchiando una popolazione con epatopatia avanzata. Alla settimana 24, tutti i pazienti che ricevevano brelovitug settimanale hanno raggiunto una risposta virologica, mentre il 75% di quelli con trattamento mensile ha soddisfatto lo stesso endpoint, a fronte di nessuna risposta nel gruppo a trattamento ritardato. L’endpoint composito primario di risposta virologica HDV e normalizzazione delle ALT è stato raggiunto nel 45% dei pazienti in terapia settimanale e nel 35% in quella mensile, mentre non è stato raggiunto da nessun paziente del gruppo di controllo. Nel corso del follow-up sono state osservate riduzioni progressive dell’HDV RNA e delle ALT, ciò che suggerisce che le risposte al trattamento si approfondiscono nel tempo.
Brelovitug ha dimostrato un profilo favorevole di sicurezza e tollerabilità. Negli studi di fase 2 non sono stati segnalati eventi avversi gravi, di grado 3 o superiore, né interruzioni dovute ad eventi avversi. A differenza di alcune terapie sperimentali per l’HDV, non sono stati osservati picchi di ALT clinicamente significativi durante il trattamento. Gli eventi avversi più comuni sono stati lievi reazioni al sito di iniezione e occasionali sintomi simil-influenzali, a supporto della fattibilità della somministrazione sottocutanea a lungo termine.
Complessivamente, le evidenze cliniche disponibili indicano che brelovitug, è molto efficace, dotato di una potente attività antivirale contro HDV. Il costante raggiungimento di risposte virologiche quasi universali, unito a tassi favorevoli di normalizzazione delle ALT e a un eccellente profilo di sicurezza, distingue brelovitug come una delle terapie sperimentali più promettenti per l’infezione cronica da HDV. A differenza degli approcci di combinazione che richiedono più farmaci, brelovitug ha dimostrato notevole efficacia in monoterapia, semplificando potenzialmente il trattamento pur mantenendo risposte antivirali durature.
I promettenti risultati di fase 2 hanno portato all’avvio dell’ulteriore programma di sviluppo clinico globale del programma Azure di fase 3. Mentre AZURE-1 è uno studio di fase 2b/3 che valuta il dosaggio settimanale e mensile di brelovitug rispetto al trattamento ritardato in pazienti con infezione cronica da HDV naive al trattamento, AZURE-2 è uno studio di fase 3 head-to-head che confronta brelovitug settimanale con BLV giornaliera. AZURE-4 sta valutando brelovitug rispetto al trattamento ritardato in una popolazione globale più ampia, e AZURE-5 sta valutando i pazienti che passano da BLV a brelovitug. Insieme, questi studi registrativi sono progettati per confermare l’efficacia e la sicurezza di brelovitug e stabilirne il ruolo come terapia di prima linea per l’infezione cronica da HDV.
- Asselah T, Rizzetto M. Hepatitis D Virus Infection. N Engl J Med. 2023; 389(1):58-70.
- Asselah T, Chulanov V, Lampertico P, et al. Bulevirtide Combined with Pegylated Interferon for Chronic Hepatitis D. N Engl J Med. 2024; 391(2):133-143.
- Asselah T, Chattergoon MA, Jucov A, et al. SOLSTICE Trial Investigators. A Phase 2 Trial of Tobevibart plus Elebsiran in Hepatitis D. N Engl J Med. 2026; 394(4):343-353.
- Agarwal K, Jucov A, Dobryanska M, et al. Brelovitug (BJT-778) Monotherapy Achieved 100% Virologic Response and up to 82% Combined Endpoint of Virologic Response and ALT Normalization at Week 48 in Phase 2 Study in Chronic Hepatitis D (CHD). AASLD 2025, oral 0009.
